Recommandations de la FDA en matière de CEM pour les dispositifs médicaux
Tests de CEM des dispositifs médicaux
Guide pratique de tests EMC, EMI et RF pour les fabricants de dispositifs médicaux préparant les soumissions à la FDA, la conformité à la norme IEC 60601-1-2, le marquage CE et l'accès au marché mondial.
Les tests de compatibilité électromagnétique (CEM) constituent un élément essentiel de la conception, de la validation et de l'homologation des dispositifs médicaux. Concrètement, les permet de confirmer que les équipements médicaux peuvent fonctionner de manière sûre et fiable dans des environnements électromagnétiques réels, tout en maîtrisant leurs propres émissions électromagnétiques. Pour les fabricants de dispositifs médicaux, des tests EMI efficaces et Tests RF contribuer directement à la sécurité des patients, à la fiabilité des dispositifs et à l'obtention des autorisations réglementaires.
Aux États-Unis, la FDA exige que les dossiers d'homologation de dispositifs médicaux traitent les risques liés à la compatibilité électromagnétique (CEM) et aux radiofréquences conformément aux normes internationales reconnues et à une approche de validation fondée sur les risques. Les fabricants doivent appuyer leurs dossiers par des données d'essais structurées, conformes à des normes telles que la norme CEI 60601-1-2, qui demeure la référence mondiale en matière de performance CEM des dispositifs médicaux.
Cadre réglementaire pour les essais de CEM des dispositifs médicaux
Les dispositifs médicaux sont réglementés par la loi fédérale américaine sur les aliments, les médicaments et les cosmétiques (FD&C Act). Les produits comprenant des circuits électroniques, tels que les pompes à perfusion, les moniteurs de patients, les systèmes d'imagerie, les équipements de diagnostic et les dispositifs thérapeutiques portables, doivent démontrer à la fois des émissions électromagnétiques contrôlées et une immunité suffisante aux perturbations externes.
- Émissions électromagnétiques contrôlées par le biais de tests EMI, y compris effectué des tests d'émissions et essais d'émissions rayonnées.
- Immunité aux perturbations externes grâce à l'immunité RF, l'immunité transitoire, les décharges électrostatiques, les surtensions et les évaluations RF conduites.
Bien que la FDA n'impose pas de procédure de test CEM propriétaire, elle reconnaît les normes harmonisées au niveau international comme une preuve solide que les risques électromagnétiques ont été identifiés, évalués et correctement maîtrisés. Ceci est particulièrement important lorsqu'un dispositif possède des fonctionnalités essentielles susceptibles d'affecter le diagnostic, le traitement, la surveillance, les fonctions d'alarme ou la sécurité des patients.
- IEC 60601-1-2 – Équipements électromédicaux — Exigences et tests de compatibilité électromagnétique.
- Série IEC 61000-4 – Méthodes de test et de mesure de la compatibilité électromagnétique.
- ISO 14971 – Gestion des risques liés aux dispositifs médicaux.
En alignant l'évaluation CEM sur ces normes, les fabricants renforcent leur position réglementaire et réduisent le risque de problèmes de sécurité ou de performance liés aux interférences lors de l'utilisation clinique.
IEC 60601-1-2 : Norme de base pour la conformité aux normes CEM médicales
La norme IEC 60601-1-2 constitue le fondement de la conformité aux exigences de compatibilité électromagnétique des dispositifs médicaux à l'échelle mondiale. Cette norme collatérale soutient les exigences plus générales de sécurité électrique applicables aux équipements électromédicaux et définit à la fois les limites d'émission et les attentes en matière d'immunité. dispositif médical Pour les fabricants, la norme IEC 60601-1-2 est l'une des plus importantes dans le plan de test réglementaire.
Que couvre la norme IEC 60601-1-2 ?
| Région | Interet |
|---|---|
| Limites d'émission (tests EMI) | Des dispositifs de contrôle des émissions conduites et rayonnées ont été mis en place afin de réduire le risque d'interférences avec les équipements médicaux, les systèmes sans fil, les réseaux de communication et les dispositifs de surveillance sensibles situés à proximité. |
| Exigences d'immunité (tests RF et tests transitoires) | Définit le comportement que doit adopter l'appareil lorsqu'il est exposé à des perturbations électromagnétiques, en accordant une attention particulière au maintien de la sécurité de base et des performances essentielles. |
La partie relative à l'immunité de la norme IEC 60601-1-2 fait référence à plusieurs méthodes d'essai de la norme IEC 61000-4. Ensemble, ces méthodes constituent un programme structuré d'essais CEM pour les phénomènes électromagnétiques rayonnés, conduits et transitoires.
- Décharge électrostatique (ESD) — CEI 61000-4-2.
- Immunité RF rayonnée — CEI 61000-4-3.
- Transitoires électriques rapides (EFT/B) — CEI 61000-4-4.
- Immunité aux surtensions — IEC 61000-4-5.
- Immunité RF conduite — CEI 61000-4-6.
- Chutes de tension et interruptions — CEI 61000-4-11.
Intégration des tests CEM dans la gestion des risques
Un message clé des recommandations de la FDA est que la validation CEM doit être fondée sur les risques. Conformément à la norme ISO 14971, les fabricants sont tenus d'identifier les dangers électromagnétiques, d'évaluer la gravité des dommages potentiels, d'estimer la probabilité d'exposition et de définir des stratégies d'atténuation appropriées.
Les perturbations électromagnétiques, telles que les champs radiofréquences, les surtensions, les bruits de commutation, les décharges électrostatiques, les problèmes de coexistence sans fil et les perturbations du réseau électrique, constituent des sources de risques réelles. Selon le dispositif et son utilisation clinique, ces perturbations peuvent compromettre son fonctionnement, créer des états de fonctionnement dangereux, affecter les alarmes, interrompre le traitement ou dégrader les performances cliniques.
- Environnement d'utilisation prévu, y compris les conditions hospitalières, cliniques, ambulancières ou de soins à domicile.
- Proximité des infrastructures sans fil, des téléphones mobiles, des systèmes de télémétrie, du Wi-Fi, du Bluetooth et des sources RFID.
- Classification de sécurité du dispositif et importance de ses performances essentielles.
- Probabilité d'exposition aux sources d'interférences électromagnétiques lors d'une utilisation normale et prévisible.
Les examinateurs de la FDA s'attendent généralement à des rapports de tests EMC détaillés démontrant la conformité aux critères IEC 60601-1-2, y compris la traçabilité de l'étalonnage, les configurations testées, les modes de fonctionnement, les méthodes de surveillance, les écarts et une justification claire des résultats fonctionnels de réussite/échec.
Défis liés aux tests EMI et RF dans les environnements de soins de santé
Les établissements de santé présentent des environnements électromagnétiques denses. Les dispositifs médicaux fonctionnent souvent à proximité d'émetteurs sans fil, d'équipements à forte puissance, d'alimentations à découpage, de perturbations du réseau électrique et d'appareils électroniques portables. Un dispositif peut réussir un test fonctionnel de base en laboratoire et pourtant se comporter de manière imprévisible si l'évaluation des risques CEM ne reflète pas l'environnement réel d'utilisation.
- Émetteurs Wi-Fi, Bluetooth, cellulaires et de télémétrie.
- Systèmes RFID et réseaux de surveillance sans fil des patients.
- Systèmes d'imagerie et sources RF haute puissance.
- Perturbations du réseau électrique, bruit de commutation et couplage RF conduit.
- Appareils électroniques portables utilisés par les patients, les cliniciens et les visiteurs.
Une stratégie de tests EMI et RF bien planifiée permet de confirmer que les dispositifs médicaux conservent leurs performances essentielles dans ces environnements, et pas seulement qu'ils réussissent les tests dans des conditions de laboratoire idéales.
Note pratique sur la conformité : Pour les dispositifs médicaux connectés, les tests de compatibilité électromagnétique (CEM), les tests de radiofréquences (RF), la coexistence sans fil, les modes logiciels et la gestion des risques doivent être planifiés conjointement. Traiter ces aspects séparément entraîne souvent des tests supplémentaires inutiles et des lacunes en matière de documentation.
Considérations réglementaires mondiales : Directive CEM et Directive RED
Bien que les recommandations de la FDA facilitent l'accès au marché américain, les fabricants qui commercialisent leurs produits à l'international doivent également tenir compte des exigences réglementaires européennes. En Europe, les obligations en matière de compatibilité électromagnétique (CEM) sont généralement définies par la directive CEM et, pour les produits intégrant des émetteurs radio, par la directive sur les équipements radioélectriques (RED).
- Directive CEM (2014/30/UE) – Concerne la compatibilité électromagnétique de nombreux produits électriques et électroniques en Europe.
- Directive RED (2014/53/UE) – S’applique aux appareils qui intègrent des émetteurs radio intentionnels.
Pour les dispositifs médicaux sans fil, la conformité aux normes IEC 60601-1-2 et à la directive RED peut être exigée. Un programme structuré de tests CEM et RF est nécessaire. Marquage CE et aide les fabricants à se préparer à accès au marché mondial.
Tendances émergentes dans les tests CEM médicaux
Le paysage électromagnétique du secteur de la santé évolue rapidement. Les dispositifs médicaux sont de plus en plus connectés, mobiles, pilotés par logiciel et dépendants des communications sans fil. De ce fait, la validation de la compatibilité électromagnétique est plus complexe que les tests de référence traditionnels.
- 5G, Wi-Fi 6/7, Bluetooth et systèmes radio à fréquence plus élevée.
- Augmentation de la télémédecine et des équipements de soins de santé à domicile connectés.
- Dispositifs électroniques médicaux portables, alimentés par batterie et pouvant être portés sur soi.
- Modes de fonctionnement dynamiques pilotés par logiciel et fonctions connectées au cloud.
- Utilisation accrue de modules sans fil qui nécessitent encore une validation EMC et RF au niveau du produit final.
Ces tendances nécessitent des stratégies de test adaptatives qui aillent au-delà de la conformité minimale et tiennent compte de la manière dont le dispositif sera réellement utilisé dans les environnements de soins cliniques et à domicile.
Ce que fournissent les laboratoires d'essais EMC accrédités
Les laboratoires CEM spécialisés dans la validation des dispositifs médicaux fournissent l'infrastructure de test et la documentation technique nécessaires aux soumissions réglementaires. Collaborer dès le début avec un laboratoire expérimenté permet de réduire les risques de modification de la conception, d'augmenter les chances de réussite dès la première tentative et de respecter les délais de soumission.
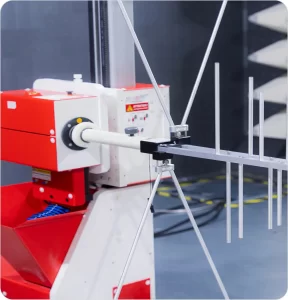
- Chambres semi-anéchoïques pour les tests d'interférences électromagnétiques rayonnées et les tests d'immunité RF.
- Systèmes de mesure des émissions conduites pour les ports d'alimentation CA et CC.
- Surtensions, EFT, creux de tension et générateurs de transitoires.
- Environnements de test ESD pour les tests de décharge directe et indirecte.
- Configurations automatisées conformes à la norme IEC 61000-4.
- Documentation réglementaire complète pour les soumissions et les dossiers techniques.
En combinant des capacités de test accréditées avec des conseils d'ingénierie pratiques, Laboratoire d'essais Stancer est un laboratoire d'essais EMC/EMI et RF/sans fil qui aide les fabricants à identifier les problèmes plus tôt, à documenter clairement les résultats et à progresser plus efficacement vers l'approbation réglementaire. Laboratoire d'essais accrédité ISO/IEC 17025Stancer accompagne les fabricants de dispositifs médicaux en matière de tests CEM, de tests RF, de dépannage préalable à la conformité et de planification réglementaire pour les marchés nord-américains et internationaux.
Questions fréquentes concernant les tests de compatibilité électromagnétique des dispositifs médicaux
Qu’est-ce qu’un test de compatibilité électromagnétique (CEM) pour dispositifs médicaux ?
Les tests de compatibilité électromagnétique (CEM) des dispositifs médicaux évaluent si les équipements médicaux électroniques peuvent fonctionner en toute sécurité et maintenir leurs performances essentielles en présence de perturbations électromagnétiques, tout en limitant leurs propres émissions conduites et rayonnées. Ils constituent un élément clé de l'homologation, de la gestion des risques et de la validation de la sécurité des patients.
À quels types de dispositifs médicaux s'appliquent les directives EMC de la FDA ?
Les directives de la FDA en matière de CEM s'appliquent aux dispositifs médicaux et accessoires alimentés électriquement qui contiennent des circuits électriques ou électroniques, y compris les produits de diagnostic in vitro, les équipements de surveillance des patients, les systèmes de perfusion, les dispositifs médicaux portables, les dispositifs thérapeutiques et les équipements de diagnostic.
Quelle est la principale norme CEM pour les dispositifs médicaux ?
La norme IEC 60601-1-2 est la principale norme CEM pour les équipements électromédicaux. Elle définit les limites d'émission et les exigences d'immunité afin de garantir que les dispositifs médicaux conservent leur sécurité de base et leurs performances essentielles lorsqu'ils sont exposés à des perturbations électromagnétiques.
Quelles sont les performances essentielles lors des tests de CEM médicale ?
Les performances essentielles désignent les fonctions du dispositif qui doivent rester dans des limites acceptables afin d'éviter tout risque inacceptable. Lors des tests de compatibilité électromagnétique (CEM), le fabricant doit définir les fonctions essentielles et démontrer qu'elles ne se dégradent pas de manière à affecter la sécurité ou les performances cliniques.
Quels sont les tests CEM généralement requis par la norme IEC 60601-1-2 ?
Les tests courants comprennent les émissions rayonnées, les émissions conduites, les décharges électrostatiques, l'immunité aux radiofréquences rayonnées, l'immunité aux radiofréquences conduites, les transitoires électriques rapides, l'immunité aux surtensions, les creux de tension et les coupures de tension. Le plan de test final dépend du dispositif, des ports, de l'alimentation, de l'environnement d'utilisation prévu et de l'analyse des risques applicable.
Comment un fabricant doit-il définir l'environnement d'utilisation prévu à des fins de CEM ?
Les fabricants définissent généralement l'environnement en fonction de la manière et du lieu où l'appareil sera utilisé, par exemple dans un établissement de soins de santé professionnel, à domicile, dans les services médicaux d'urgence ou dans un environnement spécial présentant des conditions électromagnétiques inhabituelles.
Un dispositif médical sans fil nécessite-t-il à la fois des tests de compatibilité électromagnétique (CEM) et des tests de radiofréquences (RF) ?
Oui. Les dispositifs médicaux sans fil nécessitent généralement des tests de compatibilité électromagnétique (CEM) pour évaluer les émissions et l'immunité, ainsi que des tests radiofréquences (RF) pour évaluer les performances de l'émetteur radio, la conformité au spectre, les émissions parasites et les exigences réglementaires telles que les obligations FCC, ISED ou CE RED.
Quelles informations relatives à la CEM doivent figurer dans un dossier de pré-commercialisation ?
Une demande d'autorisation de mise sur le marché doit inclure les caractéristiques du dispositif, les environnements d'utilisation prévus, les modes de fonctionnement, les détails de l'alimentation électrique, les ports et les câbles, les définitions des performances essentielles, les risques de perturbations électromagnétiques, les normes de test utilisées, les rapports de test, les écarts, les modifications et une explication claire des critères de réussite/échec.
Que doivent faire les fabricants si un appareil a été modifié pendant les tests de compatibilité électromagnétique (CEM) ?
Si un dispositif a été modifié pour réussir les tests de compatibilité électromagnétique (CEM), le fabricant doit documenter les modifications en détail et s'assurer que la conception finale du produit reflète la configuration testée. Le rapport de test final et le dossier de soumission réglementaire doivent clairement identifier la configuration ayant réussi les tests.
Pourquoi les émissions rayonnées à large bande constituent-elles un problème lors des tests de CEM ?
Les émissions à large bande sont souvent plus difficiles à diagnostiquer que les pics harmoniques étroits d'une horloge numérique. Comme elles indiquent un bruit impulsionnel ou de commutation réparti sur l'ensemble du spectre, il peut être difficile de les relier à une source unique et de résoudre les problèmes de conformité.
Que se passe-t-il si le niveau d'émission d'un dispositif médical est proche de la limite réglementaire ?
Une conception trop proche de la limite présente une faible marge de conformité. De petites modifications au niveau des composants, du cheminement des câbles, des tolérances de production, des accessoires, des modes de micrologiciel ou du comportement de l'alimentation pourraient entraîner le dépassement de la limite par les unités ultérieures lors des tests d'émissions rayonnées ou conduites.
Quand faut-il commencer les tests de pré-conformité CEM des dispositifs médicaux ?
Les tests de pré-conformité doivent débuter avant la finalisation de la conception. Ces tests préliminaires permettent d'identifier les problèmes d'émissions, d'immunité, de mise à la terre, de blindage, de câblage et de coexistence sans fil, tandis que l'agencement du circuit imprimé, le boîtier, les modes de firmware et l'architecture d'alimentation peuvent encore être ajustés efficacement.
Comment Stancer Testing-Lab peut-il vous aider à garantir la conformité CEM des dispositifs médicaux ?
Stancer Testing-Lab est un laboratoire d'essais CEM/RF accrédité ISO 17025 qui accompagne les fabricants de dispositifs médicaux avec des services dédiés. Tests de CEM des dispositifs médicauxLes tests RF, les tests d'émissions rayonnées et conduites, les tests d'immunité, les tests ESD, le dépannage préalable à la conformité et la planification réglementaire permettent aux fabricants de réduire les risques liés à la reconception, de préparer une documentation technique plus complète et d'aborder plus sereinement l'accès aux marchés nord-américain et international.